
AGC Research Report 76(2026)
含フッ素モノマーを用いた固相重合による非晶性高分子の合成
Synthesis of Amorphous Polymers via Solid-State Polymerization Using Fluorinated Monomers
谷口 太平*・代田 直子**・岡添 隆**
Taihei Taniguchi, Naoko Shirota and Takashi Okazoe
*AGC株式会社材料融合研究所(taihei.taniguchi@agc.com)
**AGC株式会社化学品カンパニー事業基盤本部
本研究では、従来、結晶相の形成が不可欠と考えられてきた固相重合を、含フッ素モノマーを用いることにより非晶状態のまま進行可能とする新たな重合方法を見出した。ビス(1,1,1,3,3,3ヘキサフルオロ-2-プロピル)カーボネートとビスフェノールAから調製したプレポリマーは、溶融を伴うことなく段階的な昇温により固相重合が進行し、非晶状態を維持したまま高分子量ポリカーボネートを与えた。本系では、結晶相に代わり、フルオロアルキル末端基同士の相互親和性により形成される局所ドメインが反応場として機能し、固相状態における反応点の近接を実現し、縮合反応を可能にしていると考えられる。さらに本手法は、イソソルビドやイソマンニドなどのバイオマス由来ジオールを用いた非晶性ポリカーボネートや、従来固相重合が困難であった非晶性ポリエステルにも適用可能であることを示した。本研究は、固相重合の成立要件に関する従来概念を再定義するとともに、非晶性ポリマーの合成プロセスへの新たな展開を示すものである。
This study introduces a novel polymerization concept that enables solid-state polymerization, traditionally thought to require a crystalline phase, to occur in an amorphous state through the use of fluorinated monomers. A prepolymer, synthesized from bis(1,1,1,3,3,3-hexafluoro-2-propyl) carbonate and bisphenol A, underwent solid-state polymerization via stepwise heating without melting. This process yielded high molecular weight polycarbonate while preserving its amorphous state. We propose that local domains, formed by the mutual affinity of fluoroalkyl terminal groups, act as reaction fields, replacing the crystalline phase. These domains facilitate the proximity of reactive sites, allowing the condensation reaction to proceed in the solid state. Furthermore, this method was shown to be applicable to amorphous polymers derived from biomass-based diols such as isosorbide and isomannide, as well as to amorphous polyesters, for which solid-state polymerization has traditionally been challenging. This research redefines the conventional prerequisites for solid-state polymerization and demonstrates a new route for amorphous polymer synthesis
1. 緒言
ポリカーボネート(PC)は、高い透明性、耐衝撃性、耐熱性を併せ持つ代表的なエンジニアリングプラスチックであり、幅広い産業分野で利用されている。
1, 2工業的には、ホスゲンを用いる界面重合法、あるいはジフェニルカーボネート(DPC)を用いる溶融重合法によって製造されてきた(Scheme 1 (a),(b))。しかしながら、界面重合法は毒性の高いホスゲンの使用や大量の廃水処理を伴い、環境負荷および安全性の観点から課題を有する。一方、溶融重合法はホスゲンフリーであるものの、240 ℃以上の高温条件を必要とするため、フリース転位による着色や熱劣化、副反応により高分子量化が制限されやすい。このように、従来のPC合成法はいずれも環境面および品質面で本質的な課題を内包している。3, 4, 5, 6
これらの課題に対する有効な手法として、固相重合(Solid-State Polymerization, SSP)が知られている。
固相重合とは、ポリマーを融点以下の固相状態に維持したまま、分子量を増大させる重合手法であり、高温を必要とする溶融重合と比較して熱分解や着色が抑制されやすく、溶媒を必要としない点から環境負荷の低いプロセスとして位置付けられている。
しかし、固相重合が成立するためには本質的な制約が存在する。従来の理解では、固相重合の成立には結晶相を介した反応点の近接が不可欠である。結晶性ポリマーでは、結晶相中で分子鎖が規則正しく配列することにより、反応末端基が空間的に近接・固定化され、縮合反応および副生成物の脱離が効率的に進行し、高分子量体が得られやすい。このため、ポリアミドやポリエステルなどの結晶性ポリマーでは、固相重合が工業的にも広く利用されてきた。7, 8
一方で、PCに代表される非晶性ポリマーは結晶相を形成しない。そのため、反応末端基が近接・固定化される場を持たず、昇温過程でプレポリマーが溶融してしまうことから、固相状態を維持したまま重合反応を進行させることは困難であった。そこで、旭化成株式会社では低分子量のPCプレポリマーをアセトンなどの溶媒により部分的に結晶化させた前駆体へと転換することで、固相状態を維持したままPCの高分子量化を可能とした。9同社では本技術を用いて、パイロットプラントでの製造検討まで進階したが、ポリマー粉末の装置への付着が課題となり、工業化には至っていない。また、本手法においてはプレポリマーでの結晶相の導入を前提とするため、結晶化処理などによるプロセスの複雑化という課題を有する。10このような背景から、非晶質のみからなるポリマーに対して、結晶相に依存しない形で固相重合を実現することは学術的にも工業的にも価値がある。
本研究では、このような背景の下、含フッ素モノマーを用いることで、結晶相を形成することなく非晶状態のまま固相重合が進行する新しい重合方法を見出した(Scheme 1 (c))。適当な含フッ素ジアルキルカーボネートとビスフェノールA (BPA)から得られるプレポリマーを段階的に昇温することで、溶融を伴うことなく固相で重合が進行し、非晶状態を維持したまま高分子量PCが得られる。11,12本重合では、結晶相を介さずに反応が進行している点が最大の特徴であり、この重合方法をフッ素駆動型非晶性固相重合と呼ぶこととする。
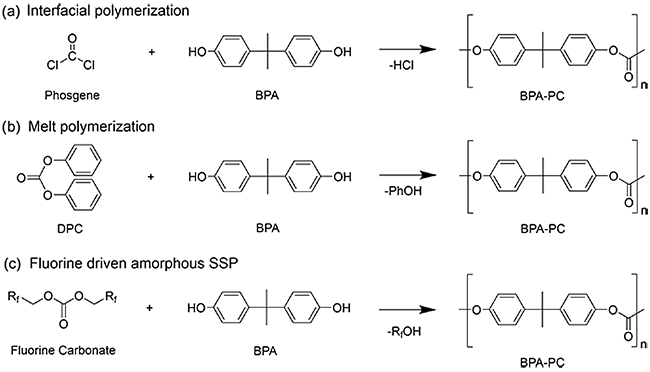 Scheme 1 Polycarbonate synthesis methods:(a) interfacial polymerization (b) melt polymerization (c) our fluorine driven amorphous SSP
このフッ素駆動型非晶性固相重合では、従来固相重合に不可欠とされてきた結晶相に代わり、反応点であるフルオロアルキル末端基同士の相互の親和性によって形成されたドメインが局所的反応場として作用することで、重合を駆動していると考えられる。さらに、フルオロアルキル末端基の強い電子求引性がカルボニル基の反応性を高めることで、比較的低温域でも縮合反応を可能にする。したがって、結晶相を介さずとも反応点の近接が実現し、固相状態を維持したまま重合が進行すると考えられる。12
さらに本重合方法は、イソソルビドやイソマンニドといったバイオマス由来ジオールを用いた非晶性ポリマーへも適用可能であり、結晶化工程を伴うことなく高分子量体の合成が達成できることを示した。また、従来は固相重合の適用が困難であった非晶性ポリエステルであるポリアリレートに対しても、含フッ素ジエステルモノマーを用いることで、結晶相を必要としない固相重合が可能であることを明らかにした。13, 14
以上のように、本研究で確立したフッ素駆動型非晶性固相重合は、「固相重合は結晶相を介してのみ成立する」という従来の理解を再定義する。この手法は、従来は固相重合が困難であった新規材料にも適用可能であり、非晶性ポリマー合成のための汎用的な技術基盤を提供する。AGCでは本技術基盤を基に、非晶性ポリマーを軸とした新規事業展開を見据えている。
2. 実験方法
2.1. PCの固相重合
Scheme 2に本研究における合成スキームを示す。 以下にビス(1,1,1,3,3,3ヘキサフルオロ2プロピル)カ ーボネート(BHFC)とBPAによるプレポリマーの 合成方法を記載した。含フッ素カーボネートは末端フ ッ素基の加水分解を受けやすいため、反応に先立ちBPAの十分な予備乾燥を行った。脱水剤として五酸化二リンを用い、スターラーチップを入れた5 mLの耐圧ガラス管にBPA (0.995 g, 4.36 mmol)を加え、18 時間真空乾燥した。
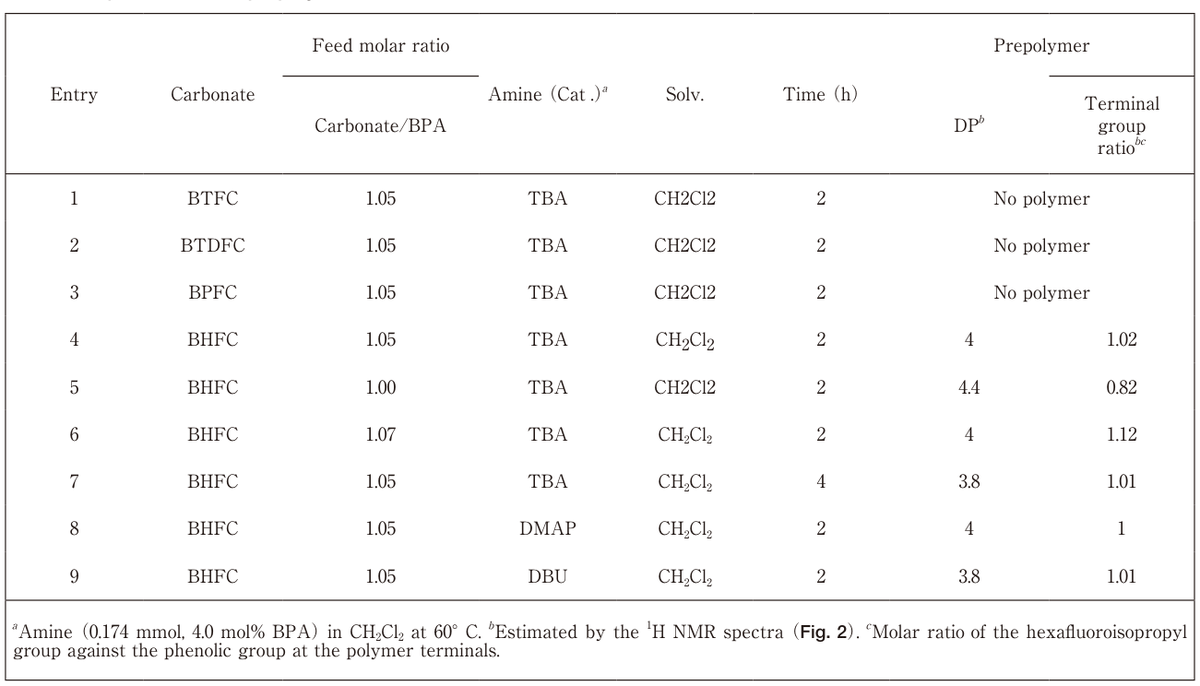
乾燥後、窒素雰囲気下でジクロロメタン(4 mL)、BHFC (1.668 g, 4.58 mmol)、およびトリブチルアミン(TBA, 32.3 mg, 0.174 mmol, BPA比4 mol%)を加え、反応器を密閉した。60 ℃のオイルバス中で2 時間攪拌加熱し、PCプレポリマーを合成した(Table 1, entry 4)。
反応後、混合物を50 mL丸底フラスコに移し、減圧下(0.1 kPa未満)で約1 時間、溶媒および副生するヘキサフルオロイソプロパノール(HFIP)を除去した。得られたプレポリマーは透明な粉末状であった。これを軽く粉砕した後、エバポレーターに接続し、真空下(0.1 kPa未満)で5 rpmで回転させながら段階的に昇温し、固相重合を行った。重合における温度および時間条件をFig. 1に示す。各昇温段階で試料を回収し、1H NMRおよびGPCにより反応の進行を評価した。
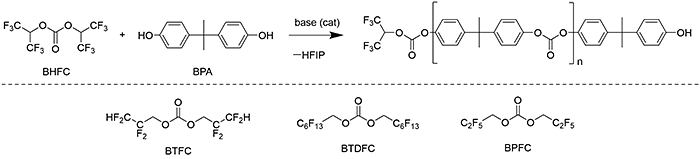 Scheme 2. BPA polycondensation with fluorinated carbonate
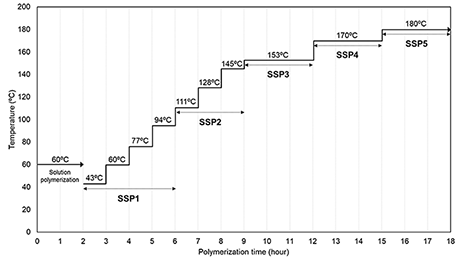 Fig. 1. SSP process.
2.2. 分析・評価
2.2.1. 重合度(DP)、ポリマー末端比およびアミン 残量
得られたポリマー中の各ユニットは1H NMRを用いて分析し同定した(Fig. 2)。NMR分析は、Bruker AVANCE 400を用い、溶媒として重クロロホルム(CDCl3)を用い25 ℃で測定した。内部標準としてトラメチルシラン(0.00 ppm)を基準に化学シフト(δin ppm)を決定した。DP、ポリマー末端基比およびアミン残量は以下の計算より算出した。
DP = 4 (c/6)/[a +(d/2)]
ポリマー末端基比= a/(d/2)
アミン残量=(e/6)/(c/6)
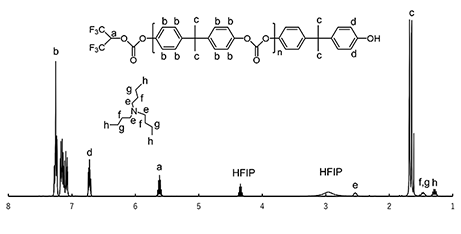 Fig. 21H NMR spectrum of the reaction mixture of the prepolymer synthesis (Table 1, entry 4) after vacuum drying.
2.2.2. 分子量
分子量は、ガードカラム(Shodex GF-1G 7B)、6本カラム(Shodex GF-7M HQ×2)、示差屈折率検出器を装備したTOSOH HLC-8320GPCシステムを用いて、PSt標準物質によるゲルパーミエーションクロマトグラフィー(GPC)により評価した。溶離液にはテトラヒドロフラン(THF)を用いた。
2.2.3. 熱分析
熱重量分解温度はTG-DTAを用いて測定した。TGDTAは日立STA-7200を用いて窒素気流下で10 ℃/ minの昇温速度により測定した。TgはDSCを用いて測定した。DSCはTA Instrument Q100を用いて、窒素気流下で10 ℃/minの昇温速度により測定し、得られたDSC曲線の変曲点からTgを求めた。
2.2.4. X線分析
塩化メチレンを溶媒とした10 wt%ポリマー溶液100 μLを18 mm×4 mmの穴にキャストし、気泡が入らないように窒素雰囲気下で緩やかに乾燥させて作製したフィルムに対してX線小角散乱(SAXS)を測定した。SAXSはHipix6000検出器を備えたリガクNANO-PIXを用いて行った。試料と検出器の距離は929 mmであった。
広角X線回折(WAXD)は、高エネルギー加速器研究機構(KEK)のフォトンファクトリーBL15A2ステーションにて、カプトンフィルムで固定した高分子粉末を用いて、PILATUS 2M (DECTRIS)検出器またはリガクNANO-PIX装置とHipix6000検出器を用いて行った。試料から検出器までの距離は、前者が3500 mm、後者が72 mmであった。二次元のSAXSとWAXDパターンは円形平均によって変換され、一次元のプロファイルが得られた。散乱ベクトルqは4πsinθ/λと定義され、2θは散乱角である。SAXS強度は膜厚約110~280 μmで規格化した。
3. 結果と考察
3.1. BPAプレポリマーの合成
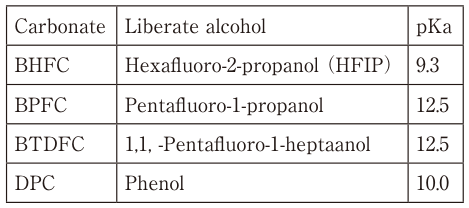
本項では、 BPAプレポリマーの合成について検討した。カーボネートモノマーとしてBHFCを用いた場合のみBPAとのプレポリマー合成が進行し、ビス(2,2,3,3-テトラフルオロプロピル)カーボネート(BTFC)、ビス(2,2,3,3,4,4,5,5,6,6,7,7,7-トリデカフルオロヘプチル)カーボネート(BTDFC)、ビス(2,2,3,3,3-ペンタフルオロプロピル)カーボネート(BPFC)を用いた場合には反応は進行しなかった(Table 1, entry1-4, Scheme 2)。
この反応性の違いは、カーボネートモノマー末端フッ素基の電子求引性により説明できる。Table 2に各カーボネートモノマー由来の脱離アルコールのpKaを示した。脱離アルコールのpKaが小さいほど、末端フッ素基の電子求引性が強く働き、アルコキシドの脱離能は高くなる。すなわち、これはカーボネートの反応性が高いことを示唆する。BHFCに由来するヘキサフルオロ‑2‑プロパノール(HFIP)は他の含フッ素カーボネート由来アルコールよりも低いpKaを示し(Table 2)、高い反応性を有すると考えられる。以上の結果を踏まえ、以降の検討ではカーボネートモノマーとしてBHFCを用いて検討を行った。
BHFCとBPAの仕込み当量比がプレポリマー合成に与える影響について1H NMRスペクトルより検討した(Fig. 2)。一般的な二官能性重縮合系では、仕込み時に両モノマーを等モル量とすることで末端基比は1に近づく。しかし、BHFCとBPAの重縮合系では、等モル量で仕込んだ場合、プレポリマーの末端基比は0.82とBHFC由来末端基が相対的に少なくなることが分かった(Table 1, entry 5)。そこでBHFCの仕込み比を1.05および1.07としたところ、末端基比はそれぞれ1.02および1.12に増加した(Table 1, entry 4and 6)。これらの結果から、本重縮合系ではBHFCを約5 mol%過剰に仕込むことが、高分子量体を得るために好適であることが明らかとなった。この挙動は、本反応がジクロロメタン中で可逆的な平衡反応として進行することに起因すると考えられる。この仮説を検証するため反応時間を延長した条件で検討を行ったが、重合度の増加は認められなかった(Table 1, entry 7)。さらに、市販のPC (PC175 Mw 28,000)をHFIP存在下で加熱したところ、一定温度以上で分子量低下が観測され、カーボネート骨格の分解が示唆された。これらの結果は、生成したHFIPがアミン触媒存在下でカーボネート基を求核的に攻撃し、反応が可逆的に進行していることを示している。
3.2. BPA-PCの固相重合による合成
前節で得られたプレポリマーを真空下で43 ℃から180 ℃まで段階的に昇温(Fig. 1)しながら固相重合を進行させBPAPCを得た。一般に固相重合はポリマーのガラス転移温度(Tg)未満で行う必要があるが、PCのTgが150 ℃程度であることを考えると、固相重合後期の180 ℃はTgを超える条件である。それにもかかわらず、本系では高温域においても粉体同士の融着は見られず、固体状態を維持したまま重合が進行した。これは、末端フッ素基に由来する低表面自由エネルギーに起因すると考えられる。
異なるアミン触媒を用いた系(Table 1, entry 4, 8 and 9)について、固相重合の各ステップ(SSP 1-SSP 5)における分子量およびアミン残量を解析した(Fig. 3)。検討した触媒の中で、トリブチルアミン(TBA)を用いた系(Table 1, entry 4)で最も高分子量のBPA‑PC (Mw 83,000)が得られ、溶融重合で問題となる着色も認められなかった。これは、固相重合が溶融重合に比べて低温で進行するため、着色の原因となる副反応(フリース転位)が抑制されたためと考えられる。1H NMR解析からTBAは温度上昇に伴い減少し、SSP 5後には検出されなかった(Fig. 3)。
一方、DMAPを触媒として用いた系(Table 1, entry 8)では、SSP 3の段階でほぼ全量DMAPが消失していることが1H NMRより確認され、得られたBPA‑PCの分子量はTBAを用いた系(Table 1, entry 4)に比べて低かった。一方で、SSP3以降DMAPが存在しない環境下でも分子量は増加しており、170 ℃以上では触媒なしでも固相重合が進行することが示唆された。さらに、DBUを用いた系(Table1, entry 9)では、高沸点かつ強塩基性であるにもかかわらず、固相重合後期に分子量低下および着色が観測された。これは、DBUが高温域でもポリマー中に残留し、180 ℃の条件下でポリマー骨格の分解を引き起こしたためと推定される。したがって、高温域でのアミンによる分解の懸念とPC中への残存アミンを考慮すると、SSP後期の温度域で揮発する適当な蒸気圧を有するアミン化合物を触媒に用いることが好ましいことが示唆された。
以上より、TBAとBHFCを用いた固相重合により合成されたPCはホスゲンフリーで界面重合法(Mw30,000〜85,000)15同水準の分子量が得られることが分かった。これは、溶融法の課題であった着色と高分子量化を解決するものであり、環境に配慮した新規技術基盤となる可能性を有する。
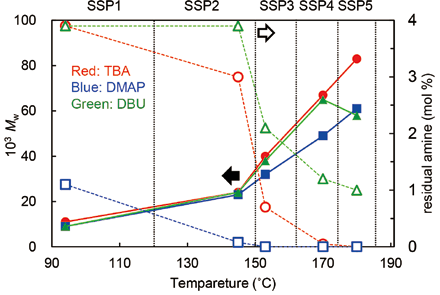 Fig. 3 Polymer molecular weight (filled symbols) and residual amine content (opened symbols) against the reaction temperature. Red circle: entry 4 (TBA); Blue square: entry 8 (DMAP); and Green triangle: entry 9 (DBU) in Table 1.
3.3. 非晶性固相重合とその反応機構
本節では固相重合により得られたPCの結晶性とその重合機構に関して考察する。結晶性に関しては、昇温区間SSP 1およびSSP 5のWAXD測定結果(Fig. 4)により、いずれの重合段階においても明瞭な結晶性ピークは観測されず、ポリマーが一貫して非晶性であることが確認された。すなわち、BHFCを用いたBPA‑PCの固相重合は、ポリマーが結晶化していない状態のまま進行していることが明らかとなった。
この反応挙動は、結晶相を反応場とする従来の固相重合の知見からは説明できない。一般に、固相重合が進行するためには、①カーボネートモノマーが十分な反応性を有すること、ならびに②重縮合モノマーの反応部位が固相状態において継続的に近接していることの二つの条件が必要である。従来の固相重合では、ポリマーの結晶相が②の反応部位の近接を担ってきた。一方、本研究における非晶性固相重合では、結晶相に代わり、BHFCが有する末端フッ素基同士の相互親和性に起因する凝集効果が反応点の近接作用を担っていると考えられる。
まず、条件①に関しては、カーボネートモノマーの反応性が遊離アルコールのpKaに基づいて議論できる。従来の溶融重合法で用いられるDPCに由来するフェノールのpKaが10.0であるのに対し、BHFCに由来するHFIPのpKaは9.3と低いことから、相対的に遊離アルコールの脱離が容易と考えられる。このことから、BHFCの方が高い反応性を有すると考えられ、この高い反応性により、固相状態においても縮合反応が進行可能になっていると考えられる。
次に、条件②である反応部位の近接作用について、SAXSにより解析を行った(Fig. 5)。固相重合過程で得られた粉体試料は直接測定が困難であったため、クロロホルムに溶解後、キャストフィルムとして評価した。DP約20 (SSP最終温度111 ℃)および32 (SSP最終温度153 ℃)のポリマーフィルムでは、小角領域に散乱が観測され、ポリマー中に電子密度の異なる不均一構造が存在することが示された。この不均一構造がカーボネートの末端フッ素基同士の親和性に起因して形成される凝集ドメインと考えられる。さらに、DPの増加に伴い散乱ピークが小角側へシフトする傾向が確認され、これは重合の進行に伴うHFIPの脱離に起因するフッ素ドメイン間距離の増大を示唆する。一方、DPを74まで増加させた試料では明瞭な散乱は観測されなかった。これは、末端フルオロアルキル基の数が相対的に減少し、ドメイン形成が困難になったためと考えられる。
以上より、フルオロアルキル基の高い極性に起因する相互親和性により、凝集してドメインを形成するというフッ素駆動型非晶性固相重合の反応機構の概念図をFig. 6に示した。これらのフルオロアルキルドメイン近傍にフェノール性水酸基が近接する詳細な機構は未解明であるものの、カルボニル基との双極子–双極子相互作用を介して反応部位の近接が促進されている可能性が考えられる。
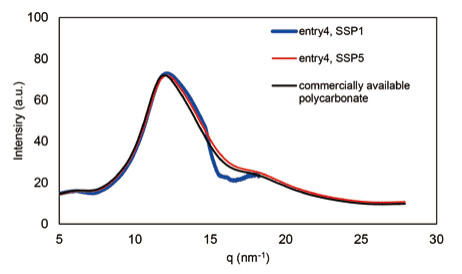 Fig. 4 WAXD chart of the polymer (Table 1, entry 4) after SSP1 and SSP5 and of commercially available polycarbonate.
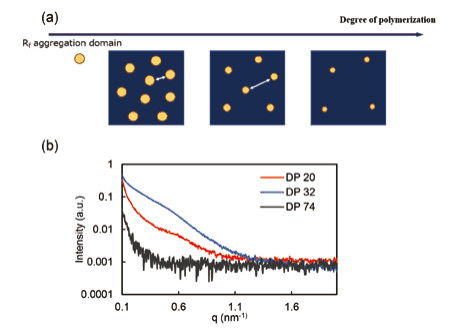 Fig. 5 (a)Illustration of (b)SAXS profiles of the polymer films with three degrees of polymerization values (Table 1, entry 4): the intensity was normalized by the film thickness.
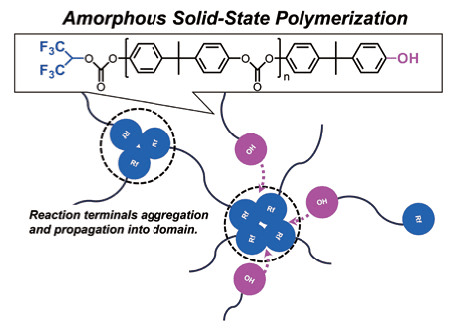 Fig. 6 Illustration on mechanism of amorphous solid-state polymerization.
3.4. バイオ由来PCとポリエステルへの展開
バイオ由来モノマーであるイソソルビド(ISB)お よびイソマンニド(IMN)から得られるPCは、BPA- PCの代替材料として注目されている。16,17本研究では、 フッ素駆動型非晶性固相重合技術をこれらバイオ由来 PCへ展開することで、ISB-PCおよびISB/IMN交互 共重合体など、従来の固相重合では合成が困難であっ たバイオ非晶性PCの創製に成功した(Scheme 3, Scheme 4)。得られたポリマーはいずれも結晶化を 伴わず非晶状態を維持したまま生成しており、従来の 溶融重合法(200 ℃以上)と比較して低温条件での高分子量化が可能であるといった特徴を示した。
さらに本技術は非晶性ポリエステルにも適用可能であり、スーパーエンプラであるポリアリレート(PAR)18,19 に展開することで、高分子量体の合成を実現した(Scheme 5 (A))。特に、イソソルビド由来ポリアリレートにおいては高いTgを示すなど、バイオ由来モノマーを用いた高耐熱材料の創製にもつながる結果が得られている(Scheme 5 (B))。また、本手法により、従来は界面重合法に依存していた非晶性ポリエステルに対しても、固相重合による新たな合成ルートを提示した。
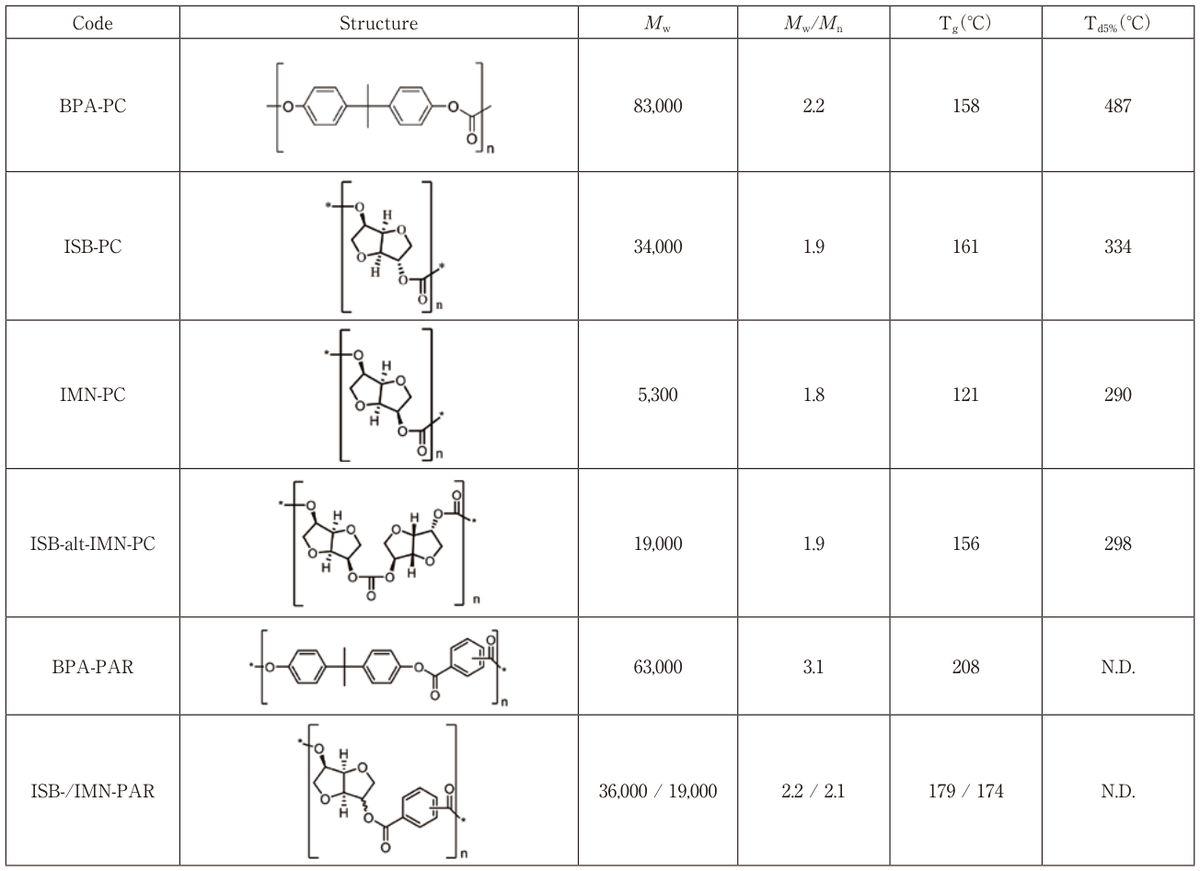
Table 3に本研究で得られたポリマーの構造と各種 物性を示した。
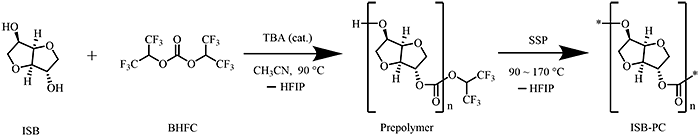 Scheme 3 Synthesis of poly isosorbide carbonate via polycondensation of ISB and BHFC and subsequent SSP.
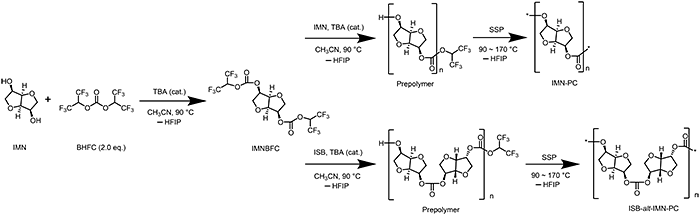 Scheme 4 Synthesis of IMN-PC and ISB-alt-IMN-PC via synthesis of IMNBFC, its polycondensation with IMN, and subsequent SSP.
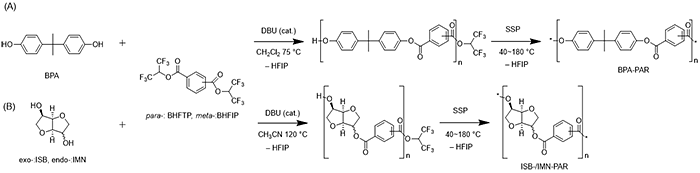 Scheme 5 Synthesis pathways for (A) BPA- and (B) ISB-/IMN-PARs via polycondensation and subsequent SSP.
4. 総括
本研究では、「固相重合は結晶相を介してのみ成立する」という従来の理解を再定義し、結晶相を必要としない新しい固相重合としてフッ素駆動型非晶性固相重合を提唱・実証した。含フッ素カーボネートモノマーを用いることで、ポリマーが非晶状態を維持したまま高分子量化が進行することを明らかにし、従来の固相重合では適用が困難であった非晶性ポリマー系に対して、新たな合成指針を与えた。
BPA‑PCについては、WAXDにより、重合全工程を通して結晶構造を形成しないことを確認した。また、SAXSにより、フルオロアルキル末端基の高い電子求引性に起因するモノマー反応性の向上と、末端基同士の相互親和性に基づくドメイン形成により、結晶相に代わる反応場が形成されることを示唆した。この結果、低温条件下においても縮合反応が進行し、溶融重合法で課題となるフリース転位による着色や熱劣化を抑制しつつ、高分子量PCが得られた。
さらに本手法をバイオ由来モノマーであるイソソルビドおよびイソマンニドへ展開し、バイオ由来PCの合成が可能であることを確認した。また、非晶性ポリエステルであるポリアリレートに対しても適用可能であり、高分子量化および高Tg化を実現できることを示した。
以上の成果は、フルオロアルキル基の凝集挙動を積極的に設計因子として取り込むことで、非晶性ポリマーの固相重合という新しい材料合成プロセスを確立できることを示すものである。本手法は、ホスゲンを使用しない環境影響の少ないプロセスであると同時に、低温での高分子量化を可能とする点で、工業的にも有望である。
今後は、本固相重合概念をより広範なモノマー系・共重合体系へと展開するとともに、反応機構のさらなる理解およびプロセス条件の最適化を進めることで、次世代の高分子材料への応用展開が期待される。
参考文献
- Freitag, Dieter, Gerd Fengler, and Leo Morbitzer. “Routes to new aromatic polycarbonates with special material properties.” Angewandte Chemie International Edition in English 30.12 (1991): 1598-1610.
- Kausar, Ayesha. “Areview of filled and pristine polycarbonate blends and their applications.” Journal of Plastic Film & Sheeting 34.1 (2018): 60-97.
- Wittbecker, Emerson L., and Paul W. Morgan. “Interfacial polycondensation. I.” Journal of Polymer Science 40.137(1959): 289-297.
- Woo, Boo-Gon, Kyu Yong Choi, and Kwang Ho Song. “Melt polycondensation of bisphenol A polycarbonate by a forced gas sweeping process.” Industrial & engineering chemistry research 40.5 (2001): 1312-1319.
- Fukuoka, Shinsuke, et al. “Industrialization and expansion of green sustainable chemical process: a review of non-phosgene polycarbonate from CO2.” Organic Process Research & Development 23.2 (2019): 145-169.
- General Electric Corporation, WO2002025255A1, “Method and Apparatus for Rapid Determination of Fries Rearrangement Products in Aromatic Polycarbonate Resins”, 2003.
- Vouyiouka, S. N., et al. “Polyamide solid state polymerization:Evaluation of pertinent kinetic models.” Journal of Applied Polymer Science 97.2 (2005): 671-681.
- Kang, Chang‐Kwon. “Modeling of solid‐state polymerization of poly (ethylene terephthalate).” Journal of applied polymer science 68.5 (1998): 837-846.
- Asahi Kasei Corporation, JPH06104721B2, “Solid state polymerization of polycarbonate”, 1994.
- Fukuoka, Shinsuke, et al. “Green and sustainable chemistry in practice: development and industrialization of a novel process for polycarbonate production from CO2 without using phosgene.” Polymer Journal 39.2(2007): 91-114.
- Hashimoto, Yuka, et al. “Photo-on-demand base-catalyzed phosgenation reactions with chloroform: synthesis of arylcarbonate and halocarbonate esters.” The Journal of Organic Chemistry 86.14 (2021): 9811-9819.
- Taniguchi, Taihei, et al. “Fluorine-driven amorphous solid-state polycondensation: phosgene-free synthesis of high-molecular weight polycarbonate from fluorinated carbonate.” Polymer Chemistry 15.6 (2024): 508-515.
- Taniguchi, Taihei, et al. “Formation of biobased-polycarbonates via amorphous solid-state polymerization of isosorbide/isomannide with fluorinated carbonate.” Bulletin of the Chemical Society of Japan 98.3 (2025): uoaf012.
- Taniguchi, Taihei, et al. “Synthesis of bisphenol-A-and bio-based polyarylates via amorphous solid-state polymerization with fluoroalkyl diesters.” Chemistry Letters 53.12 (2024): upae213.
- BenchChem Technical Support Team, “Interfacial Polymerization for Polycarbonate Synthesis.” BenchChem,2026.
- Fenouillot, Françoise, et al. “Polymers from renewable 1,4: 3, 6-dianhydrohexitols (isosorbide, isomannide and isoidide): A review.” Progress in Polymer Science 35.5(2010): 578-622.
- Shen, X.-L., et al. “Synthesis and Properties of Aliphatic-Aromatic Polycarbonates.” Chinese Journal of Polymer Science, vol. 36.(2018): 1027.
- Zhang, Yu, et al. “Synthesis of high transparency polyarylates containing cyclohexane group.” Polymer 186(2020): 122047.
- Guan, Xinghua, et al. “Soluble polyarylate with high thermal stability and low-k at high frequency.” Materials Letters 324 (2022): 132789.